澳大利亚是 TGA(Therapeutic Goods Administration)统一监管的医疗器械市场,进入门槛不高,但证据链要求严格:没有 ARTG 列入无法合法供应,境外制造商必须依赖本地 Sponsor 持证,TGA 认可哪些海外证据、哪些情形会被强制审核,直接决定项目周期与成本。
本文以 20 个高频问题,逐条梳理澳大利亚医疗器械注册的监管框架、分类规则、Sponsor 制度、符合性评估证据、申请审核、2026-27 财年官方费用与上市后义务,供出海企业做路径规划时对照使用。
一、监管框架与基本概念
Q1 澳大利亚医疗器械的监管机构是谁?法律依据是什么?
监管机构是澳大利亚药品管理局(TGA,Therapeutic Goods Administration),隶属于澳大利亚卫生与老年护理部。核心法律依据为《1989 年治疗产品法》(Therapeutic Goods Act 1989)及《2002 年治疗产品(医疗器械)条例》(Therapeutic Goods (Medical Devices) Regulations 2002)。所有在澳洲上市供应的医疗器械,原则上都受该法体系管辖。
Q2 什么是 ARTG?为什么它如此重要?
ARTG(Australian Register of Therapeutic Goods,澳大利亚治疗产品注册名录)是 TGA 维护的上市许可数据库。任何医疗器械(除豁免情形外)必须先列入 ARTG,方可在澳大利亚合法供应、进口或出口。ARTG 条目本身没有固定有效期,但须每年缴纳年费维持,且一旦所依赖的符合性评估证据失效,条目可能被取消。可以简单理解为:ARTG 条目 ≈ 澳洲市场的“注册证”,只不过持证主体是 Sponsor 而非制造商。
二、分类、Sponsor 与注册流程
Q3 澳大利亚医疗器械如何分类?
按风险由低到高分为:Class I、Class I(无菌供应)、Class I(具有测量功能)、Class IIa、Class IIb、Class III 和 AIMD(有源植入式医疗器械)。分类规则载于《2002 年条例》附表 2,共 22 条规则,逻辑与欧盟 MDR 高度一致(侵入性、有源、特殊规则等)。2021 年 11 月 25 日起,澳大利亚修订了分类规则以进一步对齐 EU MDR,部分产品类别被上调(例如脊柱融合植入物升至 Class III、部分外科侵入性器械和软件分类规则调整)。分类是注册的起点:它决定证据要求、是否强制审核、费用和周期。
Q4 体外诊断试剂(IVD)如何分类?
IVD 在澳大利亚单列体系,按风险分为 Class 1(最低)至 Class 4(最高) 四个等级:Class 4 为高风险(如 HIV、血型筛查试剂),Class 3 次之(如多数传染病检测),Class 2 为中等风险,Class 1 为低风险(如通用试剂、仪器)。IVD 的注册费、审核要求与器械不同(详见后文费用表)。
Q5 境外制造商可以自己在澳大利亚注册产品吗?什么是 Sponsor?
不能。境外制造商必须指定一名澳大利亚本地 Sponsor(申办人/代理人) 作为 ARTG 条目的持有者和法定责任主体。Sponsor 必须是澳大利亚居民个人,或在澳大利亚注册成立并在澳开展业务的法人实体。Sponsor 的角色类似欧盟的授权代表(AR),但责任更重——它直接对 TGA 承担法律责任。
Q6 Sponsor 要承担哪些法定责任?
核心责任包括:① 持有并随时可向 TGA 提供制造商证据和符合性声明;② 确保器械持续符合“基本原则”(Essential Principles);③ 不良事件报告(详见 Q19);④ 配合召回与纠正措施(执行 URPTG 统一召回程序);⑤ 所依赖的海外证书被暂停、撤销或失效时,须在知悉后 60 天内通知 TGA;⑥ 缴纳年费、管理 ARTG 条目变更;⑦ 配合 TGA 的审核与上市后监管。选错 Sponsor 或 Sponsor 失职,可能直接导致条目被取消,因此 Sponsor 的专业性和独立性非常关键。
Q7 澳大利亚注册的总体流程是什么?
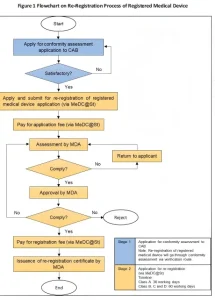
标准路径为六步:① 判定产品是否为医疗器械并确定分类 → ② 指定澳大利亚 Sponsor → ③ 制造商取得符合性评估证据(QMS 证书+产品证据)→ ④ Sponsor 通过 TGA Business Services 在线系统提交 ARTG 列入申请并缴费 → ⑤(如被选中)接受 TGA 申请审核(Application Audit)→ ⑥ 列入 ARTG,合法上市。上市后进入年费缴纳与上市后监管阶段。
Q8 什么是“符合性评估证据”?TGA 认可哪些海外证据?
符合性评估(Conformity Assessment)是证明器械符合基本原则的法定程序。TGA 自 2018 年 10 月起认可“可比海外监管机构/评估机构”(Comparable Overseas Regulators, COR)出具的证据,包括:欧盟公告机构证书(EU MDR 2017/745、IVDR 2017/746,及过渡期内旧指令证书)、美国 FDA、加拿大卫生部(含 MDSAP 审核机构出具的证书)、日本厚生劳动省/PMDA、新加坡卫生科学局(HSA)。其中 MDSAP 证书是覆盖澳大利亚 QMS 要求最通用的路径——澳大利亚是 MDSAP 五个参与国之一,MDSAP 证书+审核报告可作为制造商 QMS 证据直接用于申报。
三、海外证据与临床评价
Q9 FDA 510(k) 可以作为 TGA 注册证据吗?
这是最常见的误区之一:FDA 510(k) 许可通常不能单独作为符合性评估证据。TGA 认可的是 FDA 的上市前批准(PMA),而 510(k) 属于“实质等同”审查,不包含对制造商质量体系的完整评估,不满足 TGA 对制造商证据的要求。实践中,仅有 FDA 510(k) 的企业仍需补充 MDSAP/ISO 13485 体系证书等 QMS 证据。规划出海证据链时务必注意这一点,避免“手握 510(k) 却进不了澳洲”的尴尬。
Q10 中国 NMPA 注册证和检测报告能直接用吗?
中国 NMPA 注册证不能直接作为 TGA 的符合性评估证据(NMPA 不在 TGA 的 COR 清单内)。但国内的型检报告、临床数据、风险管理文档等可作为技术文档的实质支撑材料,配合被认可的 QMS 证书(如 MDSAP、ISO 13485)和 CE/PMA 等产品级证据使用。简言之:证据框架要靠 COR 体系,数据内容可以全球复用。
Q11 有欧盟 CE(MDR)证书,在澳洲能“走捷径”吗?
可以,而且这是目前中国制造商最高效的路径。持有效 EU MDR 证书的产品:① 可作为制造商证据直接支持 ARTG 申请;② Class III、AIMD、含药物/动物源/人源材料器械、Class 4 IVD 等原本强制 TGA 审核的情形,凭 MDR 证书可豁免强制申请审核(2021 年 7 月 28 日废除条例 4.1 后扩大适用)。但需注意:产品分类在澳洲与欧盟须一致(分类规则虽高度趋同,仍有差异),且 TGA 仍保留抽查式审核权力。
Q12 临床证据有什么要求?欧盟 CER 能沿用吗?
基本原则第 14 条要求制造商持有与器械风险相称的临床证据,证明其安全性和性能。Class IIb、III 及植入类器械通常需要系统的临床评价报告(CER)。按 EU MDR/MEDDEV 2.7/1 Rev.4 框架编写的 CER 在澳洲基本可沿用,只需将引用框架映射到澳大利亚基本原则。若需在澳洲开展临床试验,须先获得伦理委员会(HREC)批准,并按 CTN/CTX 方案向 TGA 通报或报批,同时遵守 ISO 14155 GCP 要求。
四、申请审核、费用与注册周期
Q13 什么是申请审核(Application Audit)?哪些情况会被强制审核?
申请审核是 TGA 在列入 ARTG 前对申报资料的实质性审查,分两种触发方式:强制审核(mandatory audit)——法定触发,适用于 Class III、AIMD、Class 3/4 IVD、自测/床旁 IVD、含药物或动物/微生物/重组/人源材料的器械等高风险情形;选择性审核——TGA 基于风险随机抽取。重要豁免:若产品已持有 TGA 或澳大利亚符合性评估机构证书、EU MDR/IVDR 公告机构证书、加拿大 MDL、FDA PMA、日本 MHLW/PMDA 批准或新加坡 HSA 注册,强制审核可予豁免(这也是“先有 CE/PMA 再走澳洲”策略的核心价值)。审核资料须在 TGA 提出要求后 20 个工作日内提交,逾期申请可能被拒。
Q14 Level 1 与 Level 2 审核有什么区别?
Level 1 审核聚焦申报合规性:分类是否正确、适用了何种符合性评估程序、器械信息(标签、说明书等)是否符合基本原则第 13 条等。Level 2 审核在 Level 1 基础上深入技术文档:临床证据、风险管理报告、公告机构审核报告、性能验证数据等,主要适用于 Class III 等高风险产品。应对关键在于申报时即备齐完整、可检索的技术文档,而非被抽中后临时补做。
Q15 官方收费是多少?(2026-27 财年,2026 年 7 月 1 日生效)
TGA 实行成本回收制,费用每财年(7 月 1 日)调整。本财年核心费用如下(单位:澳元 AUD):
| 项目 | Class I(其他) | Class I(无菌/测量) | Class IIa/ IIb | Class III/ AIMD | IVD(全类别) |
|---|---|---|---|---|---|
| 申请费(一次性) | 651 | 651 | 1,244 | 1,603 | 1,244 |
| 年费(每年每条目) | 121 | 879 | 1,305 | 1,662 | 948 |
申请审核费另计:Level 1 审核 4,926 澳元;Level 2 审核(Class III)18,118 澳元;IVD Class 1/2 审核 8,364 澳元,Class 3/4 审核约 25,350 澳元(部分情形费率有差异)。若无法使用海外证据而需直接向 TGA 申请符合性评估证书,费用高昂(体系评估约 3.6 万澳元起,设计审查约 6.5 万澳元),周期以年计——这从反面印证了用好 COR 证据的经济价值。另外,已停止供应的条目可通过年费豁免计划(ACE Scheme)申报豁免,避免“僵尸条目”持续产生年费。
Q16 整个注册周期大概多久?
取决于分类与是否触发审核,经验值如下:Class I(非无菌非测量):自我声明路径,资料齐备后约 1–2 周即可列入;Class I(无菌/测量)与 Class IIa/IIb:未被抽中审核时约 2 周–1 个月,抽中 Level 1 审核约延长至 2–4 个月;Class III/AIMD/高风险 IVD:若持 MDR 等 COR 证据豁免强制审核,约 1–3 个月;若触发 Level 2 审核,通常 6–12 个月。资料质量是最大变量——20 个工作日的补正时限内若无法提供合格文件,前功尽弃。
五、条目维护与上市后义务
Q17 一个 ARTG 条目可以放多少个型号?
ARTG 按“同一类器械(kind of device)”管理:只要同一 Sponsor、同一制造商、同一分类、同一 GMDN 术语,多个规格型号可归入同一条目,按条目计费(而非按型号)。合理规划条目结构可显著降低年费成本,这也是申报策略设计的一部分。
Q18 列入 ARTG 后还需要做什么来维持有效性?
三件事不能断:① 年费——每条目每年缴纳,逾期条目可能被取消;② 证据有效性——MDSAP/CE 等证书到期或被撤销时须及时更新,且 Sponsor 须在知悉证据失效后 60 天内通知 TGA;③ 变更管理——制造商、生产地址、器械设计、适用范围等发生重大变化时,须评估是走条目变更还是重新列入。GMDN 术语、UDI 信息等条目信息也应保持准确。
Q19 上市后义务有哪些红线?
两条红线务必记牢:① 不良事件报告时限——导致死亡或健康状况严重恶化的事件,10 个日历日内报告 TGA;其他需报告事件,30 个日历日内报告;② 召回——须执行澳大利亚统一召回程序(URPTG),包括风险评估、通知策略与效果核查。此外,产品广告须遵守《治疗产品广告法典》(Therapeutic Goods Advertising Code),宣称不得超出 ARTG 批准的适用范围;TGA 还有权进行上市后审查和工厂检查。
Q20 近几年有哪些值得关注的法规动态?
值得持续跟踪的有四点:① 分类规则对齐 EU MDR(2021 年 11 月起),部分产品分类上调,老条目涉及重新分类过渡;② 软件类器械(SaMD)监管改革(2021 年 2 月起),新增软件专属分类规则,部分低风险软件被排除或豁免监管;③ 个性化器械框架重构,定制式器械管理路径调整;④ TGA 扩大使用 COR 评估报告的简化路径,以及 UDI 实施的推进讨论(截至本文发布澳洲尚未强制 UDI,建议提前布局)。总体趋势:与欧盟规则趋同加深、对真实世界数据和软件透明度要求提高。
国瑞中安在澳大利亚设有自营子公司,可担任独立 Sponsor(ARTG 持证人),并提供分类判定、证据链设计、技术文档与临床评价、ARTG 申报与审核应对、上市后维护的一站式 TGA 合规服务。