TMDA全称Tanzania Medicines and Medical Devices Authority,即坦桑尼亚药品与医疗器械管理局,是坦桑尼亚境内负责医疗器械监管、审批、市场监督的监管机构。
一、总体准入框架与关键规则
2.1 两条准入路径:注册与通知
坦桑尼亚将上市许可(Marketing Authorization)定义为“注册(Registration)或通知(Notification)”,两者是并列的合法路径,但适用对象严格区分。
| 路径 | 适用对象 | 审批产物 | 有效期 |
|---|---|---|---|
| 注册(Registration) | B、C、D类医疗器械与IVD;以及具备下列任一特征的A类产品:①有源器械;②具有测量功能;③无菌状态提供 | 注册证书(Certificate of Registration),并附TMDA确定的条件 | 5年 |
| 通知(Notification) | 不具备上述三项特征的A类医疗器械与IVD | 批准函(Approval Letter) | 3年 |
2.2 申请人资格与本地责任人(LRP)
申请人必须是坦桑尼亚居民,且已取得 TMDA 颁发的医疗器械经销商许可。若申请人为境外企业,则必须指定一名本地责任人(Local Responsible Person,LRP,亦称授权代表或本地代理):该LRP须为在坦桑尼亚大陆注册的法人,并经TMDA授权经营医疗器械。任命文件须在上市许可过程中提交TMDA。
LRP的法定职责包括四项: ① 监测上市后器械并在发现严重缺陷等可能危害公众健康的问题时立即报告TMDA; ② 在申请人与TMDA之间沟通; ③ 处理召回; ④ 为注册器械使用者提供技术支持与服务。
2.3 语言要求
所有申请与支持性文件须使用斯瓦希里语(Kiswahili)或英语。注册资料二者择一即可,但标签与说明书对家用器械强制要求斯瓦希里语。
2.4 分组申报规则
每份申请只能包含以下四类之一:单一器械、一个器械族(Family)、一个器械系统(System)、一个器械组(Group)。IVD另有试剂盒(TestKit)与簇(Cluster)两种。
| 分组类型 | 判定条件 |
|---|---|
| Family(族) | 同一产品所有人;同一风险等级;共同预期用途;共同设计与生产工艺;差异仅落在“允许变体封闭清单”内 |
| System(系统) | 同一制造商;组合使用以实现共同预期用途;作为系统使用时相互兼容;以单一系统名称销售,或各组件的标签/说明书/目录表明其供该系统使用 |
| Group(组) | 两个以上器械;以单一专有名称标识;由产品所有人在单一包装单元内组装供应;具有共同预期用途(如急救包、敷料托盘、手术包) |
| IVD Test Kit(试剂盒) | 同一制造商;组合使用以完成特定预期用途;以单一试剂盒名称销售;兼容;不含分析仪等仪器 |
系统类别限制:作为 System 注册的器械只能专供该系统使用;若某器械需用于多个系统,则须随每个系统分别注册,或单独注册。
2.5 样品要求
样品是上市许可的强制要件,且必须在缴费之后提交;未附样品的申请不进入审评。
- 一次性使用器械:新申请与再注册均须提交 2 个商业包装;
- 小型可重复使用器械:同一次性器械,2 个样品;
- 供非专业人员(layman)一般使用的器械:2 个样品;
- 大型器械、构成医院基础设施的器械、心脏植入物:可用标签样稿加 360 度多角度比例照片替代实物样品。
审评过程中 TMDA 可追加索取样品。样品豁免仅在特定情形下适用,需个案申请。
三、分类规则
3.1 四级风险分类
坦桑尼亚采用 A、B、C、D 四级分类,与 GHTF/IMDRF 体系一致。
若申请人与 conformity assessment body 就分类发生争议,可在争议之日起 30 天内书面请求 TMDA 裁定,该裁定为终局决定。
四、注册流程与时限
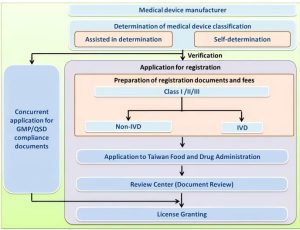
4.1 全流程与时间节点
| # | 环节 | 内容 | 时限 |
|---|---|---|---|
| 1 | 提交 | 在线递交电子文档 | — |
| 2 | 筛查(Screening) | 核查完整性;不完整者发出问询并退回补正;错误申报为通知的产品将被拒绝退回 | 确认完整性后1-2个工作日内开具发票,要求申请人支付相应费用 |
| 3 | 缴费 | 系统生成发票,凭控制号(control number)缴费 | 收到完整申请后开票 |
| 4 | 排期(Scheduling) | 完整申请(含样品)进入审评排期;排期时长取决于器械复杂程度与审评员可用性 | A/B类不超过10个工作日;C/D类不超过20个工作日 |
| 5 | 审评(Assessment) | 首轮审评+第二轮审评,核查质量、安全与性能符合性(生产设施的质量审计也包含在评估流程中,此周期不包含现场审核时间) | A/B类23个工作日;C/D类40个工作日 |
注:通知 notification 流程:申请仅需接受初步审核,办理时限为 5 个工作日。
五、费用标准
5.1 收费标准参考
来源:Tanzania Medicines and Medical Devices (Fees and Charges) Regulations, 2021, 仅作参考
进口医疗器械(USD):
| 事项 | 费用(USD) |
|---|---|
| A类 | 500 |
| B类 | 2,500 |
| C类 | 2,500 |
| D类 | 2,500 |
进口体外诊断试剂(USD):
| 事项 | 费用(USD) |
|---|---|
| 重大变更 | 300 |
| 微小变更 | 150 |
| 保留费(注册器械) | 200 |
| 保留费(通知器械) | 50 |
注册费用(USD):
| 事项 | 费用(USD) |
|---|---|
| A类(registrable,以无菌、活性形式提供,并具备测量功能) | 300 |
| B类 | 1,000 |
| C类 | 1,500 |
| D类 | 2,000 |
| 重大变更 | 500 |
| 微小变更 | 200 |
| 保留费(注册器械) | 200 |
| 保留费(通知器械) | 50 |
GMP现场审查与QA费用:亚洲 6,000 USD
本文依据TMDA公开法规及2021年费用条例整理,费用与办理要求仅供规划参考,具体以TMDA现行公告、申请系统及个案要求为准。